
Nghiên cứu cấu trúc và tính chất của Cluster Germanium pha tạp các nguyên tố Mn Co Ni bằng phương pháp hóa tính toán
1. Lý do chọn đề tài
Những nguyên tố bán dẫn nhóm IV là vật liệu quan trọng và phổ biến nhất trong công nghiệp điện tử hiện nay nên các nhà nghiên cứu đã dành nhiều thời gian để nghiên cứu cấu trúc và tính chất của cluster của những nguyên tố này. Trong đó, germanium là một nguyên tố rất phổ biến tạo ra một lượng lớn các hợp chất cơ kim loại và là vật liệu bán dẫn quan trọng được sử dụng trong nền công nghiệp bán dẫn. Germanium được ứng dụng rộng rãi trong nhiều lĩnh vực khác nhau như trong các mạng liên lạc viễn thông bằng cáp quang, các hệ thống quan sát ban đêm bằng hồng ngoại và làm xúc tác cho quá trình polymer hóa. Không giống như phần lớn các chất bán dẫn khác, germanium có năng lượng vùng cấm nhỏ cho phép nó phản ứng rất hiệu quả với ánh sáng hồng ngoại. Vì thế nó được sử dụng trong các kính quang phổ hồng ngoại và các thiết bị quang học khác. Ngoài ra, nó còn được sử dụng trong y học làm tác nhân chữa trị bằng hóa chất…. Trong một vài thập kỉ gần đây, đã có khá nhiều công trình nghiên cứu công bố trên các tạp chí khoa học quốc tế về cấu trúc và tính chất của cluster Gen+1 nguyên chất và germanium pha tạp các nguyên tố khác. Đối với các cluster này, các nhà hóa học và vật lý tập trung nghiên cứu cấu trúc hình học, sự thay đổi kiểu và dạng cấu trúc khi kích thước của cluster tăng lên, và khi nào xảy ra sự chuyển từ cluster lên vật liệu khối.
Về phương diện nghiên cứu các vật liệu cluster khi sử dụng các phương pháp hóa tính toán, các số liệu công bố trong 20 năm gần đây cho thấy các phương pháp tính dựa trên thuyết phiếm hàm mật độ (Density Functional Theory-DFT) là sự lựa chọn phổ biến, khả thi và cho kết quả tin cậy nhất.
Với những lý do trên, chúng tôi chọn đề tài: “Nghiên cứu cấu trúc và tính chất của Cluster Germanium pha tạp các nguyên tố Mn, Co, Ni bằng phương pháp hóa tính toán” cho luận văn thạc sĩ này.
2. Tổng quan tài liệu và tình hình nghiên cứu đề tài
3. Mục tiêu và đối tượng nghiên cứu
Mục tiêu của đề tài này là nghiên cứu bằng phương pháp hóa học lượng tử để xác định cấu trúc, tính chất và khả năng ứng dụng của cluster pha tạp các kim loại chuyển tiếp Mn, Co và Ni so với cluster germanium nguyên chất Gen+1.
Đối tượng nghiên cứu là các cluster germanium nguyên chất và cluster của kim loại chuyển tiếp trong cùng chu kỳ IV gồm Mn, Co và Ni được pha tạp vào cluster germanium nguyên chất Gen+1.
4. Phương pháp nghiên cứu
Phần mềm tính toán Gaussian 09 được sử dụng để tối ưu cấu trúc và tính toán các thông số nhiệt động liên quan. Chúng tôi cũng sử dụng các phần mềm hỗ trợ như Gaussview 5.0, Corel-Draw 12, Molden, Screenhunter, Origin 6.0 cho việc hiển thị hình ảnh cấu trúc, hình ảnh các orbital, phổ IR hay phổ UV-Vis….
Phương pháp M06L kết hợp với bộ hàm cơ sở 6-311+G(d) được lựa chọn để tối ưu hóa cấu trúc và tính tần số dao động cho các đồng phân của cluster MGen (M=Mn, Co, Ni). Xác định được các đồng phân bền trên bề mặt thế năng của mỗi cluster và tính được năng lượng tương đối của mỗi đồng phân đối với đồng phân bền nhất. Cấu trúc của đồng phân bền nhất chính là cấu trúc của cluster tương ứng. Từ đó tìm ra quy luật hình thành và phát triển cấu trúc của cluster MGen trong cùng chu kì IV (M = Mn, Co, Ni).
Việc phân tích sự phân bố electron trên các đồng phân bền sẽ dựa trên việc tính toán điện tích nguyên tử, cấu hình electron theo phương pháp orbital tự nhiên NBO 3.1 (Natural Bond Orbital) trong chương trình Gaussian 09.
* Ý nghĩa khoa học và thực tiễn của đề tài
Đề tài giúp chúng ta hiểu rõ hơn về tính chất, đặc trưng của các cluster pha tạp, một loại hợp chất còn nhiều bí ẩn. Đề tài sẽ đưa ra cấu trúc của các cluster germanium pha tạp lần lượt các nguyên tố trong chu kì IV (M=Mn, Co, Ni; n=1-6). Kết quả của đề tài còn giúp hiểu rõ về ảnh hưởng của các nguyên tố Mn, Co, Ni đến cluster germanium nguyên chất Gen+1 và cung cấp thông tin cho các nghiên cứu thực nghiệm về cluster germanium pha tạp.
Ý nghĩa thực tiễn của đề tài là việc cung cấp thông tin cho những nhà nghiên cứu sâu hơn về vật liệu bán dẫn. Việc hiểu được ảnh hưởng của các nguyên tố Mn, Co, Ni đến cluster germanium nguyên chất sẽ giúp họ định hướng trong việc thiết kế vật liệu nano mới từ những cluster này.
Mặt khác, kết quả của luận văn có thể sử dụng cho việc học tập, nghiên cứu, giảng dạy cho sinh viên, giáo viên ngành hóa học, đặc biệt là lý thuyết về cluster.
5. Cấu trúc của luận văn
Luận văn này gồm 99 trang, phần mở đầu 8 trang, phần nội dung 70 trang và kết luận 3 trang. Trong đó có 16 bảng, 30 hình, 56 tài liệu tham khảo (7 tài liệu Tiếng Việt và 49 tài liệu Tiếng Anh).
Nội dung chính của luận văn này gồm 3 chương:
Chương 1. Tổng quan về hệ chất nghiên cứu – 7 trang
Chương 2. Phương pháp nghiên cứu – 17 trang
Chương 3. Kết quả và thảo luận – 46 trang
CHƯƠNG 1
TỔNG QUAN VỀ HỆ CHẤT NGHIÊN CỨU
1.1. HỆ CHẤT NGHIÊN CỨU
1.1.1. Các khái niệm về cluster
1.1.2. Cluster của các nguyên tố nhóm IV
1.1.3. Cluster germanium pha tạp các nguyên tố khác
1.2. PHƯƠNG PHÁP NGHIÊN CỨU
1.2.1. Phần mềm tính toán
1.2.2. Phương pháp nghiên cứu
a. Nghiên cứu cơ sở lý thuyết
b. Phương pháp tính
Chúng tôi tiến hành xây dựng bề mặt thế năng của cluster MGen (M=Mn, Co, Ni; n = 1-6) ở mức lý thuyết M06L/6-311+G(d). Từ n nguyên tử Ge và pha tạp lần lượt một nguyên tử Mn, Co và Ni, xây dựng được càng nhiều cấu trúc hình học khởi điểm càng tốt (không giới hạn trong những cấu trúc cổ điển đã được nghiên cứu trước đây, vì cluster có thể có cấu trúc lạ chưa từng tìm thấy trước đây). Tần số dao động của các cấu trúc đó cũng được tính ở cùng mức lý thuyết để xác định đặc trưng của cấu trúc, các thông số nhiệt động học và phổ IR, phổ UV-Vis.

CHƯƠNG 2
PHƯƠNG PHÁP NGHIÊN CỨU
2.1. PHƯƠNG TRÌNH SCHRÖDINGER
2.1.1. Toán tử Hamiltonian
2.1.2. Phép gần đúng Born–Oppenheimer (The Born – Oppenheimer Approximation)
2.1.3. Hàm sóng của hệ nhiều electron
2.2. LÝ THUYẾT HARTREE-FOCK
2.2.1. Orbital phân tử (Molecular Orbitals)
2.2.2. Spin điện tử (electron spin)
2.2.3. Áp dụng phương pháp Hartree – Fock cho hệ có vỏ đóng (closed shell)
Áp dụng phương pháp Hartree – Fock cho hệ có vỏ mở (opened shell)
- Bộ hàm cơ sở tối thiểu STO-mG (với n = 2÷6): STO-2G, STO-3G, STO-6G…
- Bộ hàm cơ sở hoá trị chia tách (split-valence) k-nlG: 3-21G, 6-31G, 6-311G..
- Bộ hàm cơ sở phân cực: 6-31G(d), 6-31G(d,p), 6-311G(d)…
- Bộ hàm cơ sở phân cực khuếch tán: 6-31+G(d), 6-311++G(d)…
- Bộ hàm cơ sở cho các nguyên tử có hạt nhân lớn
2.3. CÁC PHƯƠNG PHÁP TƯƠNG QUAN ĐIỆN TỬ (ELECTRON CORELATION METHODS)
2.3.1. Phương pháp phiếm hàm mật độ (Density Functional Theory)
a. Mô hình Thomas – Fermi
b. Các định lý Hohenberg – Kohn
c. Các phương trình Kohn – Sham
2.3.2. Các hàm lai (Hybrid Functionals)
2.4. CÁC PHƯƠNG PHÁP BÁN THỰC NGHIỆM
2.5. CÁC PHƯƠNG PHÁP TÍNH TỪ ĐẦU AB-INITIO
CHƯƠNG 3
KẾT QUẢ VÀ THẢO LUẬN
3.1. KHẢO SÁT PHƯƠNG PHÁP TÍNH TOÁN
Chúng tôi chọn một số phương pháp phiếm hàm mật độ DFT thường được sử dụng như B3LYP, B3P86 và M06L kết hợp với bộ hàm cơ sở 6-311+G(d) để xác định cấu trúc và tính chất của cluster Ge2. So sánh các kết quả thu được với một vài số liệu thực nghiệm đã có để tìm ra phương pháp tính toán thích hợp và được áp dụng để khảo sát các hệ cluster Gen và MGen (M=Mn, Co, Ni) trong khuôn khổ luận văn này. Kết quả được thể hiện trong Bảng 3.1.
Bảng 3.1. Giá trị độ bội spin, độ dài liên kết Ge-Ge (Å) và năng lượng liên kết trung bình Eb (eV) của cluster Ge2
| Ge2 | B3LYP | B3P86 | M06L | Thực nghiệm |
| Độ bội spin | 3 | 3 | 3 | 3 |
| Độ dài liên kết Ge-Ge (đơn vị Å) | 2.42 | 2.38 | 2.44 | 2.46 |
| Eb (đơn vị eV) | 2.52 | 2.71 | 2.31 | 1.35 |
Phân tích các kết quả trên chúng tôi nhận thấy phương pháp M06L/6-311+G(d) cho giá trị về độ dài liên kết xấp xỉ bằng độ dài liên kết đo bằng thực nghiệm (2.46 Å). Trong đó phương pháp M06L cho giá trị năng lượng liên kết trung bình là 2.31 eV nhỏ nhất trong các phương pháp hàm mật độ đã nêu trên và gần nhất so với giá trị thực nghiệm. Vì vậy, để tối ưu hóa cấu trúc hình học, xác định năng lượng và một số tính chất của cluster Gen+1 và MGen (M = Mn, Co, Ni; n = 1-6) chúng tôi sử dụng phương pháp M06L cùng với bộ hàm cơ sở 6-311+G(d).
3.2. KHẢO SÁT ĐỒNG PHÂN BỀN CỦA CLUSTER MGen (M = Mn, Co, Ni; n = 1-6)
3.2.1. Khảo sát đồng phân bền của cluster MnGen
a. Cluster MnGe
Cấu trúc của cluster gồm hai nguyên tử MnGe đã tối ưu được vẽ trên Hình 3.1 và được gọi là dimer. Trạng thái quartet C∞v (4∑g) có năng lượng thấp nhất nên quartet được xem là trạng thái cơ bản của cluster này.
b. Cluster MnGe2
Trạng thái cơ bản của cluster MnGe2 là 2Abền-sextet với đối xứng C2v (6B2) ứng với dạng tam giác.
c. Cluster MnGe3
Trạng thái cơ bản 3Abền-sextet của cluster MnGe3 ứng với dạng tháp tam giác C1 và trạng thái 6A.
d. Cluster MnGe4
Cấu trúc bền nhất là biến dạng của chóp vuông với đối xứng Cs (4Abền) ở trạng thái sextet. Kết quả này phù hợp với nghiên cứu của Wang và các cộng sự.
e. Cluster MnGe5
Đồng phân 5Abền có dạng bát diện lệch với đối xứng Cs là cấu trúc bền nhất của cluster MnGe5.
f. Cluster MnGe6
Cấu trúc có năng lượng thấp nhất là dạng lưỡng tháp ngũ giác với đối xứng C2v ở trạng thái sextet.
3.2.2. Khảo sát đồng phân bền của cluster CoGen
a. Cluster CoGe
Trạng thái doublet C∞v (2∑g) có năng lượng thấp hơn trạng thái quartet 4∑g và sextet 6∑g. Do đó, doublet được xem là trạng thái cơ bản của cluster này.
b. Cluster CoGe2
Trạng thái cơ bản của cluster này là 2Abền-quartet với đối xứng C2v (4A1) dạng tam giác.
c. Cluster CoGe3
Đồng phân 3Abền dạng tháp tam giác với đối xứng C1 có năng lượng thấp nhất và bền ở trạng thái quartet 4A.
d. Cluster CoGe4
Đồng phân 4Abền có năng lượng thấp nhất hay nói cách khác trạng thái cơ bản của CoGe4 là 4Abền-quartet.
e. Cluster CoGe5
Đối với cluster CoGe5 xác định được cấu trúc bền nhất có dạng bát diện lệch có đối xứng C1 bền ở trạng thái quartet.
f. Cluster CoGe6
Đồng phân 6Abền dạng lưỡng tháp ngũ giác với nguyên tử Co ở đỉnh của hình lưỡng tháp có năng lượng thấp nhất. Do đó, trạng thái cơ bản của cluster CoGe6 là 6Abền-quartet (C1, 4A).
3.2.3. Khảo sát đồng phân bền của cluster NiGen
a. Cluster NiGe
Tối ưu hóa dimer này ở các trạng thái spin khác nhau cho thấy trạng thái triplet C∞v (3∑g) bền nhất được thể hiện trong Hình 3.13.
b. Cluster NiGe2
Trạng thái cơ bản của cluster này là 2Abền-triplet với đối xứng Cs (1A’).
c. Cluster NiGe3
Cấu trúc 3Abền (Cs, 3A’’) được tính toán bền ở trạng thái triplet với nguyên tử Ni có số phối trí 2 có năng lượng thấp hơn so với đồng phân khác.
- Cluster Ge4Ni
Đồng phân 4Abền-triplet là cấu trúc có năng lượng thấp nhất với đối xứng C1.
- Cluster NiGe5
Đồng phân 5Abền có năng lượng thấp nhất ứng với trạng thái singlet nên được xem là trạng thái cơ bản của cluster Ge5Ni.
- Cluster NiGe6
Đồng phân bền nhất có dạng lưỡng tháp ngũ giác, trạng thái cơ bản của cluster NiGe6 là 6Abền-triplet với đối xứng Cs, (3A”).
3.2.4. Quy luật hình hình thành cấu trúc các cluster MGen (M = Mn, Co, Ni; n = 1-6)
Dựa vào bảng 3.2 chúng tôi rút ra quy luật hình thành cấu trúc của các cluster MGen như sau:
- Khi n ≤ 6, quy luật hình thành cấu trúc bền của các cluster germanium pha tạp MGen là thay thế một nguyên tử Ge của cluster Gen+1 bằng một nguyên tử Mn, Co và Ni (theo quy luật thế).
- Các cluster pha tạp Mn nói chung bền ở trạng thái spin cao (sextet). Khi pha tạp bằng Co và Ni, các cluster CoGen và NiGen lần lượt bền ở trạng thái spin quartet và triplet.
3.3. KHẢO SÁT CÁC THÔNG SỐ NĂNG LƯỢNG CỦA MGen (M = Mn, Co, Ni; n = 1-6)
3.3.1. Năng lượng liên kết trung bình
Năng lượng liên kết trung bình Eb của cluster MGen và Gen+1 được tính theo các công thức tương ứng sau:
Eb(MGen) = [E(M) + nE(Ge) – E(MGen)]/(n+1)
Eb(Gen+1) = [(n+1)E(Ge) – E(Gen+1)]/n+1
Hình 3.19. Đồ thị biểu diễn sự phụ thuộc năng lượng liên kết trung bình của cluster Gen+1 và cluster MGen theo kích thước cluster (n).
Hình 3.19 cho ta thấy khi pha tạp các kim loại chuyển tiếp Mn, Co, Ni vào cấu trúc của Gen làm cho liên kết giữa các nguyên tử trong phân tử kém bền hơn so với cluster germanium nguyên chất Gen+1 có cùng số lượng nguyên tử và điều này làm cho các cluster pha tạp hoạt động hơn. Trong 3 nguyên tố kim loại chuyển tiếp Mn, Co và Ni khi pha tạp vào cluster Gen+1 (n ≤ 6) thì độ bền được sắp xếp theo thứ tự NiGen > CoGen >MnGen.
3.3.2. Năng lượng phân ly
Xét các quá trình phân ly:
MGen → Gen + M (1)
MGen → MGen-1 + Ge (2)
Năng lượng phân ly được tính cho các quá trình tương ứng là:
D1(MGen) = E(M) + E(Gen) – E(MGen)
D2(MGen) = E(MGen-1) + E(Ge) – E(MGen)
Hình 3.20 cho thấy liên kết giữa Ge lần lượt với các nguyên tố Mn, Co và Ni kém bền hơn liên kết giữa Ge với Ge. Mặt khác năng lượng cần để tách một nguyên tử Ni lớn hơn năng lượng cần để tách một nguyên tử Mn và Co.
So sánh với cluster nguyên chất ta thấy năng lượng tách Ge ra khỏi cluster pha tạp nhỏ hơn năng lượng tách Ge ra khỏi cluster nguyên chất Gen+1.
Hình 3.20. Đồ thị biểu diễn sự phụ thuộc năng lượng phân ly D1 và D2 của các cluster MGen và Gen+1 vào kích thước cluster (n)
3.3.3. Biến thiên năng lượng bậc hai
Chúng tôi tính biến thiên năng lượng bậc hai (hay gọi là độ lệch bậc hai của năng lượng) theo công thức sau:
∆2E(n) = E(MGen+1) + E(MGen-1) – 2E(MGen)
Hình 3.21. Đồ thị biểu diễn sự phụ thuộc của biến thiên năng lượng bậc hai của cluster MGen vào kích thước cluster (n).
Nếu giá trị biến thiên năng lượng bậc hai của cluster có n nguyên tử Ge có giá trị dương thì cluster MGen bền hơn các cluster lân cận nó là MGen+1 và MGen-1 và ngược lại. Dựa vào đồ thị ta thấy cluster MGe3 và MGe4 kém bền hơn so với các cluster bên cạnh chúng.
3.3.4. Năng lượng vùng cấm HOMO-LUMO
Dựa vào đồ thị Hình 3.22 cho thấy năng lượng vùng cấm HOMO-LUMO của các cluster MGen nói chung thấp hơn so với cluster Gen+1 tương ứng. So sánh với giá trị năng lượng vùng cấm của các chất bán dẫn phổ biến hiện nay có thể giúp ích cho việc dự đoán các cluster MGen sẽ trở thành vật liệu tiềm năng trong công nghệ bán dẫn.
Hình 3.22. Đồ thị biểu diễn sự phụ thuộc của năng lượng vùng cấm ∆EHOMO-LUMO (eV) của các cluster MGen (M = Mn, Co, Ni; n = 1-6) và Gen+1 vào kích thước cluster (n).
3.3.5. Sự chuyển điện tích và từ tính của cluster MGen (M = Mn, Co, Ni, n = 1-6)
Dựa vào Bảng 3.9 về điện tích của các nguyên tố Mn, Co và Ni theo cả hai phương pháp NBO và Mulliken ta thấy sự chuyển điện tích xảy ra từ nguyên tử Mn sang khung Ge đối với cluster MnGen nên nguyên tử Mn mang điện tích dương. Đối với cluster CoGen và NiGen thì ngược lại sự chuyển điện tích xảy ra từ nguyên tử Ge sang nguyên tử Co và Ni (nguyên tử Co và Ni mang điện tích âm).
Bảng 3.9. Điện tích các nguyên tử Mn, Co, Ni (electron) của cluster MGen (n = 1-6) theo phương pháp Mulliken và NBO ở mức lý thuyết M06L/6-311+G(d)
| Cluster | Điện tích của Mn | Điện tích của Co | Điện tích của Ni | |||
| NBO | Mulliken | NBO | Mulliken | NBO | Mulliken | |
| MGe | 0.15 | 0.08 | -0.20 | -0.07 | -0.19 | -0.11 |
| MGe2 | 0.19 | 0.15 | -0.29 | -0.15 | -0.36 | -0.12 |
| MGe3 | 0.13 | 0.05 | -0.37 | -0.01 | -0.55 | -0.06 |
| MGe4 | 0.24 | 0.09 | -0.46 | -0.05 | -0.42 | -0.01 |
| MGe5 | 0.19 | 0.10 | -0.45 | -0.04 | -0.44 | -0.25 |
| MGe6 | 0.26 | 0.51 | -0.17 | -0.03 | -0.15 | -0.05 |
Tiếp theo, chúng tôi xét tính chất từ (moment từ ) trên các nguyên tử Mn, Co và Ni bằng phương pháp Mulliken trong Bảng 3.10. Ta thấy moment từ của nguyên tử Mn có giá trị từ 2 đến 5, tức là có từ tính cao. Moment từ của nguyên tử khi pha tạp Co thì lớn hơn khi pha tạp Ni. Do đó, ta thấy các nguyên tử Mn, Co và Ni đều có từ tính cao và chủ yếu tập trung trên chính các nguyên tử này.
3.3.6. Sự phân bố electron trong cluster MGen (M = Mn, Co, Ni; n = 1-6)
Bảng 3.11 cho thấy cấu hình electron của nguyên tử Mn trong cluster pha tạp MnGen trên phân lớp 3d xấp xỉ bằng 5 electron. Điều này chứng tỏ số electron trên orbital 3d của nguyên tử Mn xấp xỉ trong nguyên tử khi đứng cô lập, hay nói cách khác orbital 3d của nguyên tử Mn hầu như không tham gia vào các liên kết hóa học. Số electron trên phân lớp 4s của Mn nói chung giảm dần khi số nguyên tử Ge tăng lên. Số electron trên phân lớp 4p của Mn nhỏ hơn 1 electron (trừ MnGe3 và MnGe5). Do đó, ta thấy khi hình thành liên kết giữa nguyên tử Mn với các nguyên tử Ge thì orbital 4s và 4p là thành phần chính tham gia vào quá trình tạo liên kết hóa học với các nguyên tử Ge trong cluster MnGen.
Bảng 3.11. Cấu hình electron của nguyên tử Mn trong cluster MnGen tính theo phương pháp NBO ở mức lý thuyết M06L/6-311+G(d).
| Cluster | Cấu hình electron Mn | ||
| 4s | 3d | 4p | |
| MnGe | 1.68 | 4.49 | 0.69 |
| MnGe2 | 1.51 | 4.45 | 0.85 |
| MnGe3 | 1.38 | 4.46 | 1.03 |
| MnGe4 | 1.33 | 4.46 | 0.97 |
| MnGe5 | 1.29 | 4.50 | 1.02 |
| MnGe6 | 1.23 | 4.56 | 0.81 |
Bảng 3.12 và Bảng 3.13. Cấu hình electron của nguyên tử Co và Ni trong cluster CoGen và NiGen tính theo phương pháp NBO ở mức lý thuyết M06L/6-311+G(d).
| Cluster | Cấu hình electron Co | Cấu hình electron Ni | ||||
| 4s | 3d | 4p | 4s | 3d | 4p | |
| MGe | 1.77 | 5.79 | 1.65 | 1.79 | 6.63 | 1.77 |
| MGe2 | 1.66 | 5.71 | 1.93 | 1.58 | 6.64 | 2.14 |
| MGe3 | 1.40 | 5.76 | 2.22 | 1.60 | 6.64 | 2.32 |
| MGe4 | 1.43 | 5.71 | 2.32 | 1.51 | 6.67 | 2.24 |
| MGe5 | 1.45 | 5.77 | 2.23 | 1.36 | 6.80 | 2.28 |
| MGe6 | 1.68 | 5.89 | 1.77 | 1.56 | 6.77 | 2.23 |
Từ các số liệu tính theo phương pháp NBO của các cluster CoGenvà NiGen trên Bảng 3.12 và 3.13 cho thấy số electron phân bố trên orbital 3d của Co và Ni trong cluster CoGen và NiGen lần lượt xấp xỉ bằng 6 và 7 electron. Mặt khác, số electron trong phân lớp 3d của Co và Ni ở trạng thái nguyên tử cô lập bằng 7 và 8 electron. Như vậy, có sự dịch chuyển electron từ phân lớp 4s và 3d sang 4p của nguyên tử Co và Ni. Do đó, các orbital 4s, 3d và 4p của Co và Ni là thành phần tham gia vào quá trình tạo liên kết hóa học với các nguyên tử Ge trong cluster pha tạp CoGen và NiGen.
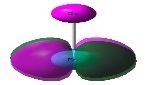
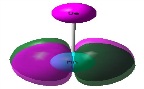
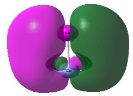
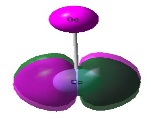
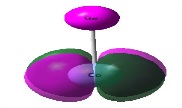
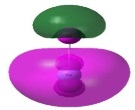
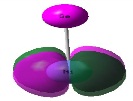
Chúng tôi tiến hành phân tích sự xen phủ các MO dựa trên hình dạng của các MO-α (spin up ↑) và MO-β (spin down ↓) trong cluster MGe để làm rõ bản chất liên kết hóa học trong các cluster germanium pha tạp các kim loại chuyển tiếp Mn, Co và Ni được biểu diễn tương ứng trong các Bảng 3.14, Bảng 3.15 và Bảng 3.16.
Các cặp orbital () có hình dạng tương tự nhau được tạo thành từ sự đóng góp các orbital nguyên tử (AO) có chứa electron của Ge và Mn bao gồm các cặp (α-HOMO-3, β-HOMO), (α-HOMO-4, β-HOMO-1), (α-HOMO-5, β-HOMO-2), (α-HOMO-6, β-HOMO-3) ứng với 8 electron hóa trị.
Bảng 3.14. Hình dạng của các orbital và orbital trong MnGe
 α-LUMO |  α-HOMO-3 |  β-HOMO | |
 α-HOMO | 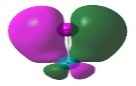 α-HOMO-4 | 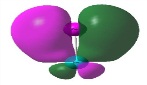 β-HOMO-1 | |
 α-HOMO-1 |  α-HOMO-5 |  β-HOMO-2 | |
 α-HOMO-2 |  -LUMO | 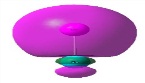 α-HOMO-6 | 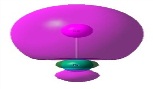 β-HOMO-3 |
Bảng 3.15. Hình dạng của các orbital và orbital trong CoGe
 α-LUMO | 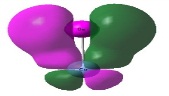 α-HOMO-3 | 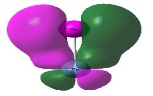 β-HOMO-2 | |
 α-HOMO | 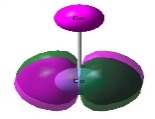 β-LUMO | 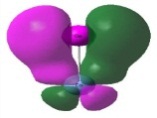 α-HOMO-4 | 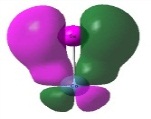 β-HOMO-3 |
 α-HOMO-1 | 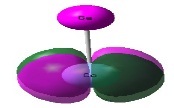 β-HOMO | 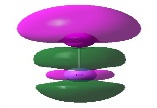 α-HOMO-5 | 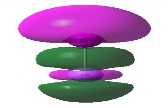 β-HOMO-4 |
 α-HOMO-2 | 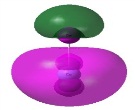 β-HOMO-1 | 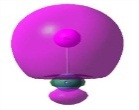 α-HOMO-6 | 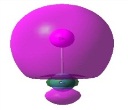 β-HOMO-5 |
Ta thấy các cặp orbital cặp (α-HOMO-1, β-HOMO), (α-HOMO-2, β-HOMO-1), (α-HOMO-3, β-HOMO-2), (α-HOMO-4, β-HOMO-3), (α-HOMO-5, β-HOMO-4), (α-HOMO-6, β-HOMO-5) có hình dạng tương tự nhau được tạo thành từ sự đóng góp các orbital nguyên tử (AO) có chứa electron của Ge và Mn ứng với 12 electron hóa trị. Và chỉ có một orbital gồm 1 electron độc thân vì không có HOMO nào có hình dạng orbital tương tự được biểu diễn trong Bảng 3.15.
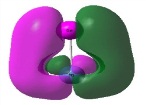
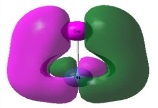
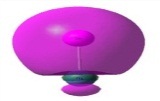
Bảng 3.16 dưới đây biểu diễn hình dạng của các orbital α và β của cluster NiGe ở trạng thái triplet gồm 7 αMO bị chiếm cao nhất (từ αHOMO-6 đến αHOMO), 7 βMO bị chiếm cao nhất (từ βHOMO-6 đến βHOMO) và αLUMO, βLUMO.
Bảng 3.16. Hình dạng của các orbital và orbital trong NiGe
 α-LUMO | |||
 α-HOMO | |||
 β-HOMO-5 |  α-HOMO-3 |  β-HOMO-1 | |
 β-HOMO-6 |  α-HOMO-4 |  β-HOMO-2 | |
 α-HOMO-1 |  β-LUMO |  α-HOMO-5 | 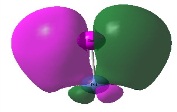 β-HOMO-3 |
 α-HOMO-2 | 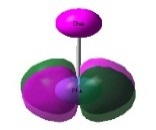 β-HOMO | 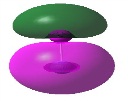 α-HOMO-6 |  β-HOMO-4 |
3.4. PHỔ HỒNG NGOẠI CỦA CLUSTER MGen (M = Mn, Co, Ni; n = 1-6) BỀN NHẤT
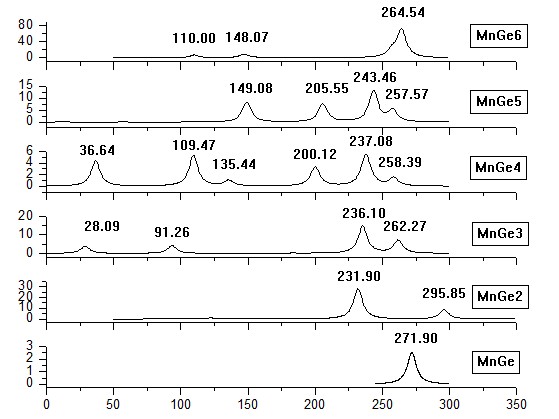
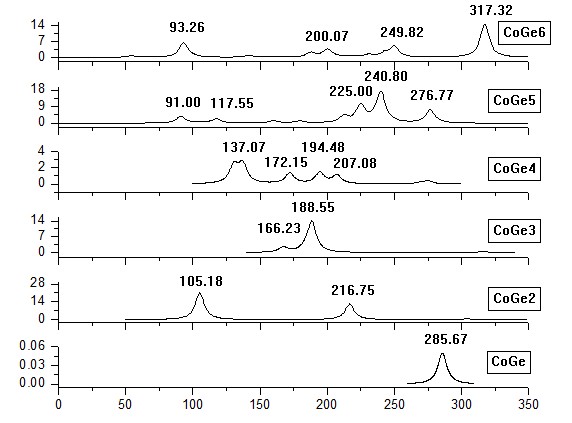
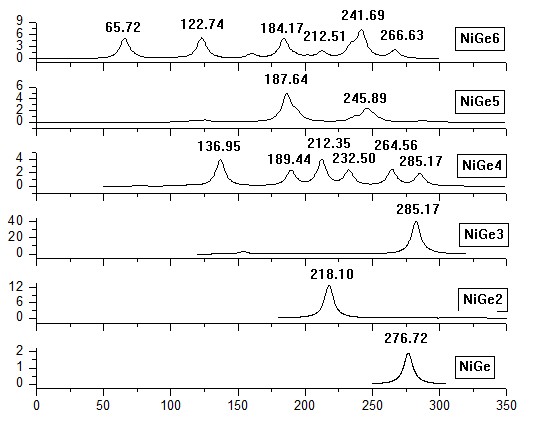
Phổ hồng ngoại (IR) của các đồng phân bền nhất của cluster MGen được biểu diễn trên các Hình 3.23, 3.24 và 3.25 để cung cấp thông tin và định hướng cho các nghiên cứu thực nghiệm.
Phân tích phổ IR của các cluster MGen chúng tôi rút ra một số kết luận sau:
- Nói chung cluster có tính đối xứng thấp thì phổ IR có nhiều peak dao động hơn. Phổ dao động IR của những cluster này có thể đo được trong khoảng bước sóng từ 0 đến 350 cm-1.
- Các mode dao động có tần số cao thường liên quan đến dao động mạnh của các nguyên tử Mn, Co, Ni trong cluster MGen (n = 1-6).
3.4.1. Phổ hồng ngoại của cluster MnGen bền nhất
Số sóng (1/cm)
- Phổ hồng ngoại của CoGen bền nhất
Hình 3.23. Phổ hồng ngoại của cluster MnGen bền nhất (n = 1-6)
3.4.2. Phổ hồng ngoại của cluster CoGen bền nhất
Số sóng (1/cm)
- Phổ hồng ngoại của cluster NiGen bền nhất
Hình 3.24. Phổ hồng ngoại của cluster CoGen bền nhất (n = 1-6)
3.4.3. Phổ hồng ngoại của cluster NiGen bền nhất
Số sóng (1/cm)
Hình 3.25. Phổ hồng ngoại của cluster NiGen bền nhất (n = 1-6)
3.5. PHỔ UV-VIS CỦA CLUSTER Gen+1 VÀ CLUSTER MGen BỀN NHẤT (M = Mn, Co, Ni; n = 1-6)
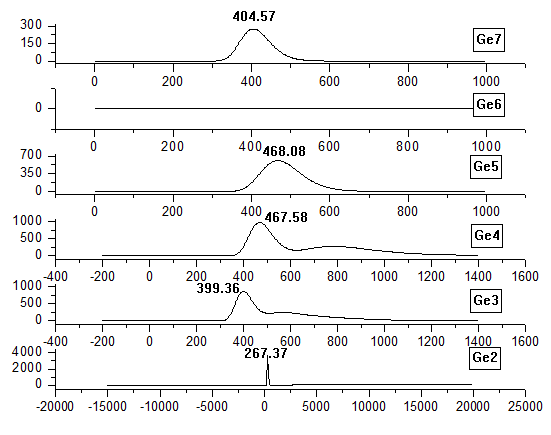
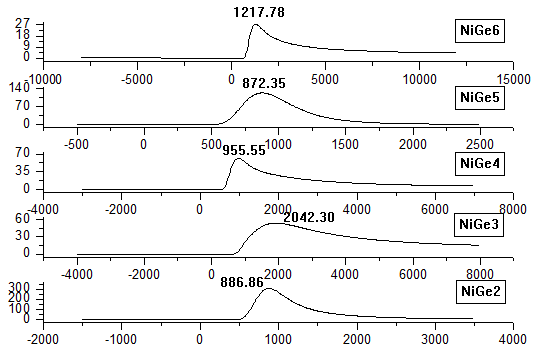
Kết quả các peak đặc trưng và hình phổ UV-Vis của cluster Gen+1 và các cluster pha tạp MGen được trình bày lần lượt trong các Hình 3.26, 3.27, 3.28 và 3.29. Các kết quả này được dùng để làm tài liệu tham khảo cho các nghiên cứu thực nghiệm về sau cho các vật liệu germanium pha tạp.
Bước sóng (nm)
Hình 3.26. Phổ UV-Vis của các cluster Gen+1 bền nhất (n = 1-6)
3.5.1. Phổ UV-Vis của cluster MnGen bền nhất (n = 1-6)
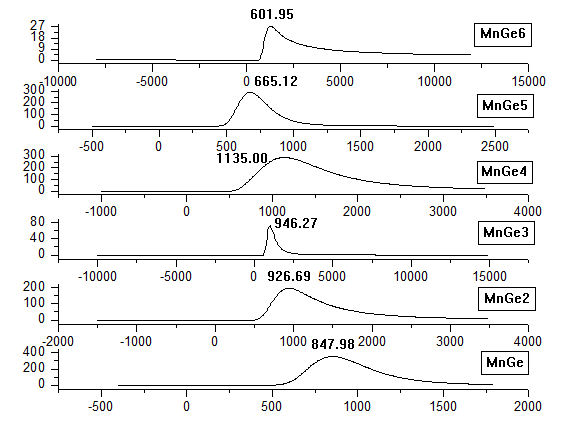
Bước sóng (nm)
Hình 3.27. Phổ UV-Vis của các cluster MnGen bền nhất (n = 1-6)
3.5.2. Phổ UV-Vis của cluster CoGen bền nhất (n = 1-6)
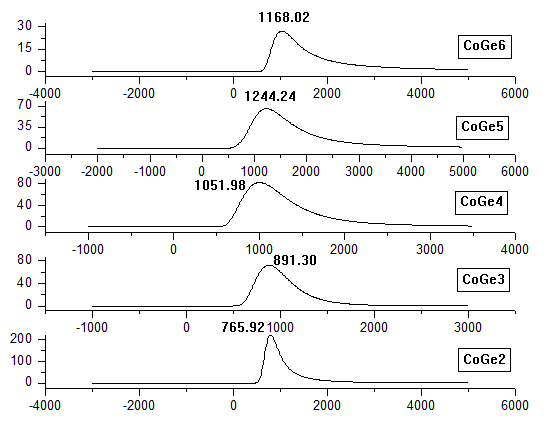
Bước sóng (nm)
Hình 3.28. Phổ UV-Vis của các cluster CoGen bền nhất (n = 2-6)
3.5.3. Phổ UV-Vis của cluster NiGen bền nhất (n = 1-6)
Bước sóng (nm)
Hình 3.29. Phổ UV-Vis của các cluster NiGen bền nhất (n = 2-6)
KẾT LUẬN VÀ KIẾN NGHỊ
- Kết luận
- Phương pháp phiếm hàm mật độ M06L của Giáo sư Donald Truhla và cộng sự, trường Đại học Minnesota, USA khi kết hợp với bộ hàm cơ sở 6-311+G(d) được đánh giá có độ tin cậy khi sử dụng cho quá trình tối ưu hóa cấu trúc các cluster Gen+1 nguyên chất và pha tạp bằng các kim loại chuyển tiếp Mn, Co và Ni.
- Đã tìm ra khoảng 50 cấu trúc của các cluster khi pha tạp các kim loại chuyển tiếp Mn, Co và Ni vào cluster Gen+1 (n =1-6) ở nhiều trạng thái spin khác nhau bằng phương pháp M06L kết hợp với bộ hàm cơ sở 6-311+G(d). Cụ thể, đối với các cluster Gen+1 có pha tạp kim loại Mn hoặc Co sẽ được khảo sát với các độ bội spin lần lượt là 2, 4, 6 ứng với các trạng thái doublet, quartet và sextet. Riêng với cluster Gen+1 pha tạp kim loại Ni thì độ bội spin được khảo sát lần lượt tại 1, 3, 5 ứng với các trạng thái spin là singlet, triplet và quintet. Ngoài ra, còn xác định được nhóm điểm đối xứng của các cấu trúc và trạng thái electron của các trạng thái spin khác nhau.
- Đã xác định được cấu trúc bền nhất đối với mỗi cluster pha tạp một nguyên tố Mn, Co và Ni bằng phương pháp M06L/6-311+G(d) ở các trạng thái spin khác nhau. Các đồng phân bền nhất của cluster MnGen (n = 2-6) bền ở trạng thái spin cao (sextet) trừ trường hợp MnGe bền ở trạng thái quartet. Các đồng phân của cluster CoGen và NiGen (n = 2-6) lần lượt bền ở trạng thái spin quartet và triplet, chỉ có CoGe và NiGe5 bền ở trạng thái doublet và singlet.
- Đã xác định quy luật về sự hình thành cấu trúc của các cluster pha tạp MGen (n ≤ 6) có cấu trúc hở là theo quy luật thế. Nghĩa là các đồng phân của các cluster germanium pha tạp MGen được hình thành bằng cách thay thế một nguyên tử Ge của cluster Gen+1 bằng một nguyên tử Mn, Co và Ni.
- Tính toán được các thông số nhiệt động học của các cluster bền như năng lượng liên kết trung bình, biến thiên năng lượng bậc hai, năng lượng phân ly và năng lượng vùng cấm HOMO-LUMO. Kết quả cho thấy khi pha tạp các kim loại chuyển tiếp Mn. Co, Ni vào cluster Gen+1 làm cho độ bền của các cluster pha tạp giảm và năng lượng tách một nguyên tử Mn, Co và Ni ra khỏi cluster MGen dễ hơn tách một nguyên tử Ge ra khỏi cluster đó. Biến thiên năng lượng bậc hai cho biết độ bền tương đối của một cluster đối với cluster lớn hơn và nhỏ hơn nó. Ngoài ra, năng lượng vùng cấm HOMO-LUMO của các cluster MGen nói chung nhỏ hơn của cluster nguyên chất Gen+1 , nó ảnh hưởng trực tiếp đến tính chất quang của vật liệu bán dẫn được sử dụng trong các thiết bị điện tử.
- Phân tích sự chuyển điện tích và từ tính của cluster pha tạp MGen cho thấy đối với cluster MnGen thì có sự chuyển điện tích từ Mn sang Ge. Riêng cluster CoGen và NiGen thì có sự chuyển điện tích từ Ge sang Co và Ni. Từ tính của cluster germanium pha tạp lần lượt các nguyên tố kim loại chuyển tiếp nói chung có từ tính cao.
- Đã phân tích phổ hồng ngoại, phổ UV-Vis của các cluster pha tạp tại phương pháp M06/6-311+G(d). Nói chung cluster có tính đối xứng thấp thì phổ IR có nhiều peak dao động hơn. Đối với phổ UV-Vis cường độ của bước sóng mà các cluster hấp thụ cực đại nằm trong khoảng bước sóng rất rộng.
- Kiến nghị
Nghiên cứu các đồng phân bền của các cluster MGen khi giá trị n lớn hơn 6 để đưa ra được quy luật cụ thể hơn về sự hình thành các cấu trúc lồng.
Tiếp tục nghiên cứu cấu trúc, tính chất của các cluster Gen khi pha tạp đồng thời hai nguyên tử kim loại vào cluster germanium nguyên chất.
Trên cơ sở đó tìm ra mối quan hệ giữa tính chất và cấu trúc của các cluster pha tạp hai nguyên tử kim loại chuyển tiếp vào cluster germanium nguyên chất Gen+1.
E:\DỮ LIỆU COP CỦA CHỊ YẾN\DAI HOC DA NANG\LUAN VAN KY THUAT\DO THI NHU THAO


